Tiempo estimado de lectura: 8 minutos
La enfermedad de Creutzfeldt-Jakob (ECJ) es una enfermedad neurodegenerativa muy rara relacionada con la acumulación de formas anormalmente plegadas de la proteína priónica, conocidas como priones. Se caracteriza por un deterioro neurológico y cognitivo rápidamente progresivo y, en la actualidad, no existe un tratamiento capaz de detener su evolución.1
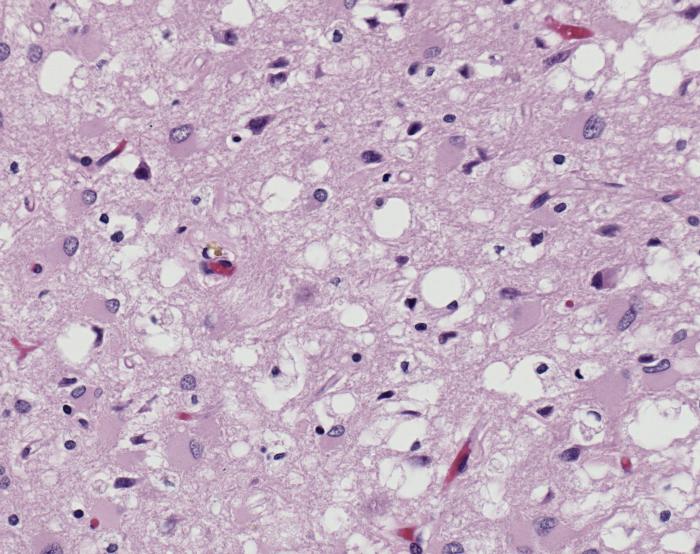
La ECJ clásica afecta sobre todo a adultos de edad avanzada. Su incidencia estimada es de aproximadamente uno a dos casos por cada millón de habitantes al año y cerca del 85 % de los casos son esporádicos, es decir, aparecen sin una causa identificable.1 Aunque puede producir demencia, no debe confundirse con la enfermedad de Alzheimer: la evolución de la ECJ suele ser mucho más rápida y aparecen con frecuencia otros signos neurológicos.
Qué es la enfermedad de Creutzfeldt-Jakob
La ECJ pertenece al grupo de las enfermedades priónicas o encefalopatías espongiformes transmisibles. Los priones son formas anómalamente plegadas de una proteína que pueden inducir que otras proteínas adopten también una conformación anormal. La acumulación de estas proteínas se asocia a daño neuronal y a cambios característicos en el tejido cerebral.2
Es la enfermedad priónica humana más frecuente, aunque sigue siendo excepcionalmente rara. Una revisión publicada en Nature Reviews Disease Primers en 2024 resume los avances actuales sobre su biología, clasificación, diagnóstico y vigilancia.3
Síntomas de la enfermedad de Creutzfeldt-Jakob
Los síntomas pueden variar entre personas y según el subtipo, pero una característica importante es la rapidez de la progresión. Entre las manifestaciones que pueden aparecer se encuentran:
- deterioro rápido de la memoria y otras funciones cognitivas;
- cambios de conducta o síntomas neuropsiquiátricos;
- dificultad para caminar y pérdida de coordinación o ataxia;
- movimientos musculares bruscos e involuntarios, conocidos como mioclonías;
- alteraciones visuales;
- signos piramidales o extrapiramidales;
- en fases avanzadas, pérdida grave de autonomía y mutismo acinético.
Según los CDC, una vez iniciados los síntomas, el deterioro suele ser rápido y la mediana de supervivencia de la ECJ clásica se sitúa alrededor de cuatro o cinco meses; la mayoría de las personas fallece durante el primer año.1 La velocidad de evolución es una de las características que puede hacer sospechar una demencia rápidamente progresiva y obliga a descartar otras causas potencialmente tratables.
Por qué se produce: las principales formas de ECJ
ECJ esporádica
Representa aproximadamente el 85 % de los casos. Aparece sin un patrón conocido de transmisión y sin que pueda identificarse una causa concreta. Es la forma clásica más frecuente.1
ECJ genética o familiar
Una proporción menor, estimada aproximadamente entre el 5 % y el 15 %, está relacionada con variantes patogénicas heredadas en el gen PRNP, que codifica la proteína priónica.1 La valoración genética requiere un contexto clínico adecuado y asesoramiento especializado.
ECJ iatrogénica
Es extraordinariamente infrecuente y se ha relacionado históricamente con determinadas exposiciones médicas a tejidos o productos contaminados por priones. Los CDC sitúan estos casos por debajo del 1 % del total.1 Las medidas modernas de prevención y control han reducido de forma importante estos riesgos.
ECJ clásica y variante de Creutzfeldt-Jakob no son lo mismo
Es importante distinguir la ECJ clásica de la variante de la enfermedad de Creutzfeldt-Jakob (vECJ). La variante fue identificada en la década de 1990 y existe una asociación causal bien establecida con la exposición a la encefalopatía espongiforme bovina (EEB), conocida popularmente como «enfermedad de las vacas locas».4
Eso no significa que la ECJ clásica sea «la enfermedad humana de las vacas locas». La mayoría de los casos de ECJ clásica son esporádicos y no están relacionados con el consumo de carne de vacuno.2
La variante de ECJ afecta habitualmente a personas más jóvenes que la ECJ clásica y puede comenzar con síntomas psiquiátricos o sensaciones dolorosas anómalas, antes de que predominen la demencia y los problemas de coordinación. Su evolución tampoco debe confundirse con la de la ECJ clásica: los CDC describen una duración media de alrededor de 13 a 14 meses desde el inicio de los síntomas de la variante.4
¿La enfermedad de Creutzfeldt-Jakob es contagiosa?
La ECJ no se transmite mediante el contacto cotidiano. No se propaga por abrazar, tocar, convivir con una persona afectada, por el aire ni por las gotículas respiratorias. Los priones sí requieren precauciones especiales en determinados procedimientos sanitarios y en la manipulación de tejidos de alto riesgo.5
Esta diferencia es importante para evitar el estigma de las personas afectadas y de sus familias.
Cómo se diagnostica la enfermedad de Creutzfeldt-Jakob
El diagnóstico se basa en la combinación de la historia clínica, la evolución de los síntomas, la exploración neurológica y diferentes pruebas complementarias. Entre las herramientas utilizadas se encuentran la resonancia magnética cerebral, el electroencefalograma (EEG) y el análisis del líquido cefalorraquídeo.1
Si el deterioro cognitivo o funcional aparece y empeora en semanas o pocos meses, es importante solicitar una valoración médica sin demora. Una evolución rápida no significa necesariamente ECJ: el estudio neurológico debe descartar otras causas, algunas potencialmente tratables. Ningún síntoma aislado permite establecer este diagnóstico.10
Resonancia magnética
Determinados patrones de señal en secuencias de difusión (DWI) y FLAIR pueden apoyar el diagnóstico de ECJ esporádica. La incorporación de la resonancia magnética a los criterios diagnósticos mejoró la capacidad de identificar clínicamente la enfermedad.6
RT-QuIC
La técnica RT-QuIC (real-time quaking-induced conversion) permite detectar actividad de siembra priónica y ha supuesto un avance importante para el diagnóstico en vida de la ECJ esporádica. Las guías y revisiones actuales la consideran una herramienta diagnóstica de gran especificidad cuando se interpreta junto con el cuadro clínico y el resto de las pruebas.78
Los criterios clínicos permiten clasificar los casos como posibles o probables. La confirmación definitiva de ECJ requiere demostrar los cambios neuropatológicos o la proteína priónica patológica en tejido cerebral, habitualmente mediante estudio neuropatológico.1
Tratamiento y cuidados
En la actualidad no existe un tratamiento curativo ni una terapia que haya demostrado detener la progresión de la ECJ.2 La atención se centra en el control de los síntomas, el confort, la prevención de complicaciones y el apoyo a la persona y a su familia.
La rapidez de la evolución hace especialmente importante la coordinación entre neurología, atención primaria, enfermería y, cuando resulta necesario, los equipos de cuidados paliativos. Las decisiones deben adaptarse a la situación clínica y a las preferencias de la persona afectada y de su familia.
Vigilancia de la enfermedad de Creutzfeldt-Jakob en España
En España, la ECJ y otras encefalopatías espongiformes transmisibles humanas están incluidas en la vigilancia epidemiológica oficial. La normativa establece la notificación y el registro de casos mediante la Red Nacional de Vigilancia Epidemiológica, en coordinación con las comunidades autónomas. Estas medidas de salud pública no significan que la enfermedad se transmita mediante la convivencia cotidiana.9
Creutzfeldt-Jakob y Alzheimer: diferencias importantes
Ambas enfermedades pueden producir deterioro cognitivo y demencia, pero son trastornos diferentes. La enfermedad de Alzheimer es mucho más frecuente y suele evolucionar durante años. La ECJ es extremadamente rara, está causada por mecanismos priónicos y habitualmente progresa en cuestión de meses.
Cuando el deterioro cognitivo aparece y avanza con una rapidez inusual, el equipo médico debe estudiar diferentes causas de demencia rápidamente progresiva. La ECJ es una de ellas, pero no la única, y algunas enfermedades que pueden parecerse inicialmente son potencialmente tratables. Por eso no puede diagnosticarse únicamente por los síntomas.
Preguntas frecuentes
¿Es frecuente la enfermedad de Creutzfeldt-Jakob?
No. Se estima aproximadamente uno o dos casos por millón de habitantes al año.1
¿Se hereda?
La mayoría de los casos no son hereditarios. Alrededor del 85 % son esporádicos; una proporción menor está relacionada con alteraciones genéticas familiares.1
¿Se contagia al convivir con una persona con ECJ?
No. Los CDC indican que no se transmite por el contacto personal habitual, por el aire ni por gotículas respiratorias.5
¿La ECJ es la enfermedad de las vacas locas?
No. La ECJ clásica y la variante de ECJ son enfermedades priónicas diferentes. La relación con la encefalopatía espongiforme bovina corresponde a la variante de ECJ, no a la mayoría de los casos de ECJ clásica.4
Fuentes y referencias
- Centers for Disease Control and Prevention (CDC). Clinical Overview of Creutzfeldt-Jakob Disease (CJD), 2026. Fuente oficial.
- Centers for Disease Control and Prevention (CDC). Classic Creutzfeldt-Jakob Disease, 2026. Fuente oficial.
- Zerr I, Ladogana A, Mead S, et al. Creutzfeldt-Jakob disease and other prion diseases. Nature Reviews Disease Primers. 2024;10:14. DOI: 10.1038/s41572-024-00497-y.
- Centers for Disease Control and Prevention (CDC). About Variant Creutzfeldt-Jakob Disease (vCJD). Fuente oficial.
- Centers for Disease Control and Prevention (CDC). Information for Funeral and Crematory Practitioners: transmisión y contacto habitual, 2026. Fuente oficial.
- Zerr I, Kallenberg K, Summers DM, et al. Updated clinical diagnostic criteria for sporadic Creutzfeldt-Jakob disease. Brain. 2009;132:2659-2668. DOI: 10.1093/brain/awp191.
- Hermann P, Appleby B, Brandel JP, et al. Biomarkers and diagnostic guidelines for sporadic Creutzfeldt-Jakob disease. Lancet Neurology. 2021;20(3):235-246. DOI: 10.1016/S1474-4422(20)30477-4.
- Green AJE. RT-QuIC: a new test for sporadic CJD. Practical Neurology. 2019;19(1):49-55. DOI: 10.1136/practneurol-2018-001935.
- Ministerio de Sanidad y Consumo (España). Orden de 21 de febrero de 2001 sobre la vigilancia epidemiológica de las encefalopatías espongiformes transmisibles humanas. Texto oficial del BOE.
- National Health Service (NHS, Reino Unido). Creutzfeldt-Jakob disease — Diagnosis. Guía institucional de diagnóstico.
Revisión científica y editorial: 3 de noviembre de 2026. Este contenido es informativo y no sustituye la valoración de un profesional sanitario.
¿Quieres participar? Deja tu comentario
Este contenido se ofrece únicamente con fines informativos y no sustituye la consulta con un profesional sanitario. Ante cualquier duda, consulta con tu médico o especialista.
Descubre más desde Alzheimer Universal
Suscríbete y recibe las últimas entradas en tu correo electrónico.